Industrial Knowledge
Yêu cầu ISO 13485:2016 theo điều khoản là gì? Bằng chứng cần có | Ví dụ
Nội dung bài viết 8 mục
ISO 13485 dày hơn ISO 9001 vì có nhiều yêu cầu “phải lập văn bản”. Bài viết tóm tắt từng nhóm điều khoản 4–8 của ISO 13485:2016 bằng lời diễn giải, kèm bằng chứng mà chuyên gia đánh giá thường kiểm tra. Đây không phải bản dịch tiêu chuẩn – hãy dùng song song với văn bản TCVN ISO 13485:2017.
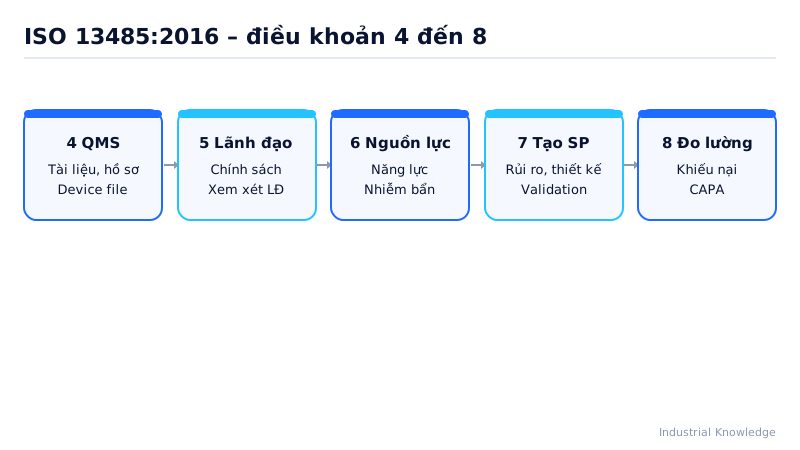
Tóm tắt nhanh
- ISO 13485:2016 có 8 điều khoản; yêu cầu đánh giá được nằm ở điều 4–8.
- Được loại trừ hoặc không áp dụng điều 6, 7, 8 khi có lý do, nhưng phải ghi rõ trong sổ tay chất lượng.
- 4.1 yêu cầu lập văn bản vai trò theo luật và kiểm soát quá trình thuê ngoài bằng thỏa thuận chất lượng.
- 4.1.6 yêu cầu xác nhận giá trị sử dụng phần mềm dùng trong QMS trước lần đầu dùng và sau khi thay đổi.
Tổng quan
Tiêu chuẩn có 8 điều khoản; yêu cầu đánh giá được nằm ở điều 4–8. Điều 1 cho phép loại trừ hoặc không áp dụng yêu cầu ở điều 6, 7, 8 khi có lý do (ví dụ nhà phân phối không thiết kế thì không áp dụng 7.3), nhưng phải ghi rõ trong sổ tay chất lượng.
Bảng yêu cầu theo điều khoản
| Điều khoản (tên theo TCVN ISO 13485:2017) | Yêu cầu chính (tóm tắt) | Bằng chứng cần có |
|---|---|---|
| 4.1 Yêu cầu chung | Lập văn bản vai trò của tổ chức theo yêu cầu chế định (nhà sản xuất, đại diện được ủy quyền, nhà nhập khẩu, nhà phân phối…); tiếp cận dựa trên rủi ro; đánh giá tác động khi thay đổi quá trình (4.1.4); kiểm soát quá trình thuê ngoài bằng thỏa thuận chất lượng (4.1.5) | Sơ đồ quá trình, thỏa thuận chất lượng với bên thuê ngoài |
| 4.1.6 Xác nhận giá trị sử dụng phần mềm trong QMS | Thủ tục dạng văn bản xác nhận giá trị sử dụng phần mềm máy tính dùng trong hệ thống (ERP, eQMS, phần mềm quản lý khiếu nại…) trước lần dùng đầu và sau khi thay đổi; mức độ tương ứng rủi ro | Thủ tục, danh mục phần mềm, hồ sơ xác nhận giá trị sử dụng |
| 4.2.2 Sổ tay chất lượng | Phạm vi, chi tiết và lý giải mọi ngoại lệ/quy định không áp dụng, thủ tục hoặc viện dẫn, tương tác quá trình, cấu trúc tài liệu | Sổ tay chất lượng |
| 4.2.3 Tệp dữ liệu về trang thiết bị y tế | Mỗi loại hoặc họ thiết bị có một/nhiều tệp: mô tả chung, mục đích sử dụng dự kiến, nhãn và hướng dẫn sử dụng; quy định kỹ thuật sản phẩm; quy định kỹ thuật/quy trình sản xuất, bao gói, bảo quản, xếp dỡ, phân phối; thủ tục theo dõi và đo lường; yêu cầu lắp đặt và thủ tục cung cấp dịch vụ (khi thích hợp) | Tệp dữ liệu trang thiết bị y tế (medical device file) |
| 4.2.4–4.2.5 Kiểm soát tài liệu, hồ sơ | Kiểm soát tài liệu; giữ bản tài liệu lỗi thời ít nhất bằng tuổi thọ thiết bị; bảo mật thông tin sức khỏe trong hồ sơ; lưu hồ sơ ít nhất bằng tuổi thọ thiết bị do tổ chức xác định hoặc theo yêu cầu chế định, nhưng không dưới 2 năm kể từ khi đưa thiết bị ra | Danh mục tài liệu, quy định thời gian lưu hồ sơ |
| 5.1–5.5 Trách nhiệm của lãnh đạo | Chính sách, mục tiêu chất lượng (gồm mục tiêu đáp ứng yêu cầu chế định), trách nhiệm – quyền hạn lập văn bản, chỉ định đại diện của lãnh đạo | Quyết định bổ nhiệm, sơ đồ tổ chức, mô tả công việc |
| 5.6 Xem xét của lãnh đạo | Thủ tục dạng văn bản, định kỳ. Đầu vào (5.6.2) tối thiểu: thông tin phản hồi, xử lý khiếu nại, báo cáo với cơ quan quản lý, các cuộc đánh giá, theo dõi – đo lường quá trình, theo dõi – đo lường sản phẩm, hành động khắc phục, hành động phòng ngừa, hành động từ lần xem xét trước, thay đổi ảnh hưởng QMS, khuyến nghị cải tiến, yêu cầu chế định mới/sửa đổi. Đầu ra (5.6.3): cải tiến, nhu cầu nguồn lực, thay đổi để đáp ứng yêu cầu chế định mới | Biên bản xem xét của lãnh đạo đủ 12 nhóm đầu vào (a–l) |
| 6.2 Nguồn nhân lực | Lập văn bản quá trình thiết lập năng lực, đào tạo, nhận thức; đánh giá hiệu lực hành động | Ma trận năng lực, hồ sơ đào tạo |
| 6.3 Cơ sở hạ tầng | Lập văn bản yêu cầu bảo trì khi ảnh hưởng chất lượng sản phẩm | Kế hoạch, hồ sơ bảo trì |
| 6.4 Môi trường làm việc và kiểm soát nhiễm bẩn | Yêu cầu văn bản về môi trường làm việc, sức khỏe – vệ sinh – trang phục nhân viên; kiểm soát nhiễm bẩn, đặc biệt với thiết bị vô khuẩn | Hồ sơ giám sát phòng sạch, tiểu phân, vi sinh |
| 7.1 Hoạch định việc tạo sản phẩm | Lập văn bản quá trình quản lý rủi ro trong tạo sản phẩm | Hồ sơ quản lý rủi ro theo ISO 14971 |
| 7.2 Các quá trình liên quan đến khách hàng | Yêu cầu chế định, đào tạo người dùng, trao đổi thông tin với cơ quan quản lý | Hồ sơ xem xét hợp đồng |
| 7.3.1–7.3.4 Thiết kế: khái quát, hoạch định, đầu vào, đầu ra | Thủ tục thiết kế dạng văn bản; kế hoạch nêu giai đoạn, xem xét, kiểm tra xác nhận, xác nhận giá trị sử dụng, chuyển giao, trách nhiệm, truy xuất đầu ra – đầu vào, nguồn lực; đầu vào gồm chức năng, an toàn, yêu cầu chế định – tiêu chuẩn, đầu ra quản lý rủi ro; đầu ra được phê duyệt trước khi đưa ra | Kế hoạch thiết kế, đầu vào/đầu ra được phê duyệt |
| 7.3.5–7.3.7 Xem xét, kiểm tra xác nhận, xác nhận giá trị sử dụng | Xem xét có đại diện các bộ phận liên quan; kế hoạch kiểm tra xác nhận và xác nhận giá trị sử dụng có phương pháp, tiêu chí chấp nhận, kỹ thuật thống kê và lý giải cỡ mẫu; xác nhận giá trị sử dụng trên sản phẩm đại diện, gồm đánh giá lâm sàng hoặc đánh giá công dụng theo yêu cầu chế định, hoàn tất trước khi giao cho khách hàng | Biên bản xem xét, protocol/report kiểm tra xác nhận, xác nhận giá trị sử dụng |
| 7.3.8–7.3.10 Chuyển giao, kiểm soát thay đổi, tệp dữ liệu thiết kế | Thủ tục chuyển giao sang sản xuất; thủ tục kiểm soát thay đổi (đánh giá tác động lên sản phẩm đã giao, đầu vào/đầu ra quản lý rủi ro); tệp dữ liệu thiết kế và phát triển cho từng loại/họ thiết bị | Hồ sơ chuyển giao, hồ sơ thay đổi, tệp dữ liệu thiết kế (DHF) |
| 7.4 Mua hàng | Tiêu chí đánh giá, lựa chọn, theo dõi và đánh giá lại nhà cung cấp tương xứng rủi ro; thông tin mua hàng (có thỏa thuận thông báo thay đổi); kiểm tra xác nhận sản phẩm mua vào | Danh sách nhà cung cấp được duyệt, thỏa thuận chất lượng |
| 7.5.1–7.5.5 Sản xuất và cung cấp dịch vụ | Kiểm soát sản xuất, sự sạch sẽ của sản phẩm, lắp đặt, hoạt động dịch vụ, yêu cầu riêng cho thiết bị vô khuẩn; hồ sơ từng lô | Hồ sơ lô (batch record), hồ sơ tiệt khuẩn |
| 7.5.6–7.5.7 Xác nhận giá trị sử dụng của quá trình | Quá trình mà đầu ra không thể/không được kiểm tra xác nhận sau đó; yêu cầu riêng cho quá trình tiệt khuẩn và hệ thống rào cản vô khuẩn | Protocol/report IQ–OQ–PQ |
| 7.5.8–7.5.9 Nhận biết, xác định nguồn gốc | Nhận biết trạng thái sản phẩm; truy xuất nguồn gốc, yêu cầu riêng cho thiết bị cấy ghép (7.5.9.2) | Hồ sơ truy xuất, nhãn UDI (nếu luật yêu cầu) |
| 7.5.10–7.5.11 Tài sản khách hàng, bảo toàn sản phẩm | Bảo vệ tài sản khách hàng; bao gói, bảo quản trong điều kiện quy định, kể cả hạn dùng | Hồ sơ nhiệt độ – độ ẩm kho |
| 7.6 Kiểm soát phương tiện theo dõi và đo lường | Hiệu chuẩn/kiểm tra xác nhận; thủ tục xác nhận giá trị sử dụng phần mềm dùng để theo dõi và đo lường | Hồ sơ hiệu chuẩn, MSA, xác nhận phần mềm đo |
| 8.2.1 Thông tin phản hồi | Thủ tục thu thập dữ liệu từ sản xuất và sau sản xuất; thông tin phản hồi là đầu vào cho quản lý rủi ro | Thủ tục phản hồi, báo cáo sau thị trường |
| 8.2.2 Xử lý khiếu nại | Thủ tục kịp thời: tiếp nhận, đánh giá có phải khiếu nại, điều tra, quyết định báo cáo cơ quan quản lý, xử lý sản phẩm liên quan, quyết định khắc phục; không điều tra phải lý giải bằng văn bản | Sổ khiếu nại, hồ sơ điều tra |
| 8.2.3 Báo cáo với cơ quan quản lý | Khi yêu cầu chế định đòi hỏi: thủ tục báo cáo biến cố bất lợi và thông báo hướng dẫn (advisory notice) | Hồ sơ báo cáo |
| 8.2.4 Đánh giá nội bộ | Thủ tục, chương trình đánh giá theo rủi ro; chuyên gia đánh giá khách quan; kiểm tra xác nhận hành động khắc phục | Chương trình, báo cáo đánh giá |
| 8.2.5–8.2.6 Theo dõi và đo lường quá trình, sản phẩm | Theo dõi quá trình; kiểm tra sản phẩm theo giai đoạn; ghi danh tính người cho phép thông qua sản phẩm; với thiết bị cấy ghép ghi danh tính người kiểm tra/thử nghiệm | Hồ sơ kiểm tra, phiếu thông qua lô |
| 8.3 Kiểm soát sản phẩm không phù hợp | Xử lý trước và sau khi giao hàng (8.3.2–8.3.3); thủ tục phát hành thông báo hướng dẫn; làm lại theo thủ tục văn bản (8.3.4) | Phiếu NCR, hồ sơ thu hồi, nhân nhượng |
| 8.4 Phân tích dữ liệu | Thủ tục; đầu vào tối thiểu: phản hồi, sự phù hợp sản phẩm, xu hướng quá trình – sản phẩm, nhà cung cấp, đánh giá, báo cáo dịch vụ | Báo cáo xu hướng |
| 8.5 Cải tiến | Hành động khắc phục và hành động phòng ngừa theo thủ tục; kiểm tra xác nhận không gây ảnh hưởng bất lợi tới yêu cầu chế định và an toàn | Hồ sơ CAPA |
Ví dụ: công ty găng tay y tế ở Bình Phước
Đánh giá giám sát (minh hoạ) ghi 3 điểm không phù hợp: (1) phần mềm cân điện tử kết nối máy tính chưa được xác nhận (4.1.6); (2) hồ sơ lô không ghi danh tính người cho phép thông qua sản phẩm (8.2.6); (3) khiếu nại về rách găng không được đánh giá có cần báo cáo cơ quan quản lý hay không (8.2.2–8.2.3). Hành động khắc phục: lập protocol xác nhận phần mềm, sửa mẫu hồ sơ lô, thêm bước “quyết định báo cáo” vào lưu đồ xử lý khiếu nại với thời hạn 5 ngày làm việc.
Khi nào dùng bảng?
- Gap analysis trước khi triển khai.
- Lập chương trình đánh giá nội bộ theo quá trình.
- Chuẩn bị đánh giá chứng nhận hoặc đánh giá của khách hàng OEM.
Mẹo áp dụng
- Lập bảng ánh xạ “điều khoản – thủ tục – hồ sơ – người phụ trách” trong Excel.
- Đánh dấu riêng những chỗ tiêu chuẩn yêu cầu “lập văn bản” – đây là nơi chuyên gia đánh giá kiểm tra đầu tiên.
- Áp dụng tỷ lệ theo rủi ro: kiểm soát nhà cung cấp, validation, lấy mẫu kiểm tra mạnh hơn với sản phẩm rủi ro cao.
Lỗi hay gặp
- Không lý giải loại trừ/không áp dụng trong sổ tay chất lượng.
- Thời gian lưu hồ sơ ngắn hơn tuổi thọ thiết bị hoặc dưới 2 năm kể từ khi đưa thiết bị ra (4.2.5).
- Thỏa thuận với nhà cung cấp thiếu điều khoản thông báo thay đổi.
- CAPA đóng mà không kiểm tra hiệu lực.
Câu hỏi thường gặp
Bao nhiêu thủ tục bắt buộc? Tiêu chuẩn có nhiều chỗ yêu cầu “lập văn bản”; số lượng thủ tục cụ thể tùy cách tổ chức gộp nhóm, không có con số cố định.
Nhà phân phối có phải làm 7.3? Nếu không thiết kế thì có thể không áp dụng, nhưng phải ghi rõ lý do.
Bước tiếp theo
- Rủi ro sản phẩm: Quản lý rủi ro ISO 14971
- Hồ sơ: Hồ sơ thiết bị y tế, thiết kế & truy xuất
- Lộ trình: Triển khai ISO 13485 từng bước