Industrial Knowledge
Triển khai ISO 13485 từng bước là gì? Lộ trình 10 bước & checklist | Ví dụ
Nội dung bài viết 8 mục
Triển khai ISO 13485 thường “kẹt” ở hai chỗ: hồ sơ validation và hồ sơ quản lý rủi ro – hai việc cần thời gian thử nghiệm thật, không thể viết vội. Bài này đưa ra lộ trình 10 bước, sắp xếp sao cho những việc tốn thời gian được khởi động sớm, cùng checklist để tự đánh giá.
Tóm tắt nhanh
- Triển khai ISO 13485 thường kẹt ở hồ sơ validation và quản lý rủi ro vì cần thử nghiệm thật.
- Bước đầu không phải viết sổ tay mà xác định vai trò theo luật, thiết bị và thị trường mục tiêu.
- Lộ trình 10 bước, khởi động sớm các việc tốn thời gian như quản lý rủi ro (tháng 2–5).
- Validation tiệt trùng, hàn bao bì, ép phun là hạng mục cần kế hoạch thử nghiệm riêng.
Triển khai ISO 13485 nghĩa là gì?
Là xây dựng QMS đáp ứng ISO 13485:2016 và yêu cầu pháp luật của thị trường mục tiêu, rồi vận hành đủ lâu để có hồ sơ chứng minh. Bước đầu tiên không phải viết sổ tay mà là trả lời: tổ chức đóng vai trò gì (nhà sản xuất, gia công, phân phối…) và bán thiết bị gì, cho thị trường nào.
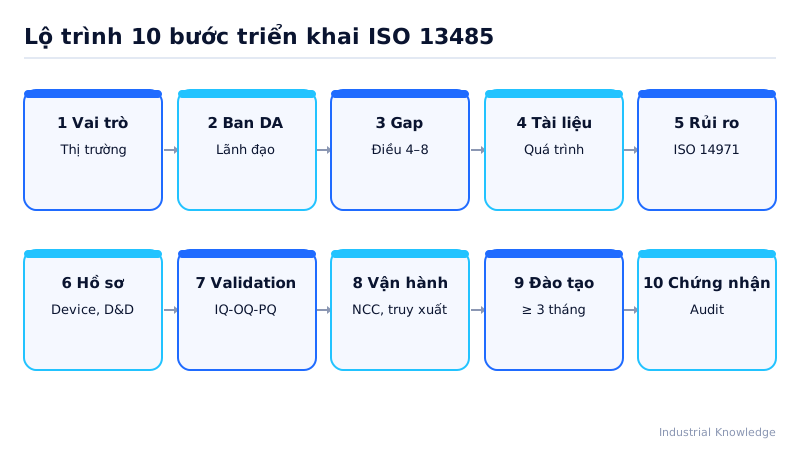
Lộ trình 10 bước
| Bước | Nội dung | Thời gian gợi ý | Đầu ra |
|---|---|---|---|
| 1. Xác định vai trò, thị trường | Vai trò theo luật, phân loại thiết bị, yêu cầu pháp luật | Tuần 1–2 | Danh mục yêu cầu pháp luật |
| 2. Cam kết lãnh đạo, ban dự án | Đại diện lãnh đạo, ngân sách, nhóm QA/RA | Tuần 2 | Quyết định |
| 3. Gap analysis | So với điều 4–8, xác định loại trừ/không áp dụng | Tuần 3–5 | Báo cáo khoảng cách |
| 4. Bản đồ quá trình, tài liệu | Sổ tay, thủ tục, biểu mẫu theo tiếp cận rủi ro | Tháng 2–3 | Hệ thống tài liệu |
| 5. Quản lý rủi ro sản phẩm | Kế hoạch, phân tích, kiểm soát theo ISO 14971 | Tháng 2–5 | Hồ sơ quản lý rủi ro |
| 6. Hồ sơ thiết bị, thiết kế | Medical device file, D&D file (nếu thiết kế) | Tháng 3–6 | Bộ hồ sơ |
| 7. Validation | Tiệt trùng, hàn bao bì, ép phun, phần mềm QMS; IQ-OQ-PQ | Tháng 3–7 | Protocol, báo cáo |
| 8. Kiểm soát vận hành | Nhà cung cấp, môi trường – nhiễm bẩn, truy xuất, khiếu nại – báo cáo | Tháng 4–7 | Hồ sơ vận hành |
| 9. Đào tạo, vận hành | Đào tạo theo vị trí, đánh giá hiệu lực; chạy hệ thống ≥ 3 tháng | Tháng 5–9 | Hồ sơ đào tạo, hồ sơ lô |
| 10. Đánh giá, chứng nhận | Đánh giá nội bộ, xem xét của lãnh đạo, giai đoạn 1 – 2 | Tháng 9–12 | Chứng chỉ |
Ví dụ: xưởng băng gạc vô trùng ở Hải Dương
Doanh nghiệp (minh hoạ) 150 công nhân, sản xuất băng gạc tiệt trùng bằng EO thuê ngoài.
- Tháng 1: xác định vai trò nhà sản xuất; tiệt trùng là quá trình thuê ngoài phải kiểm soát (4.1.5).
- Tháng 2–4: hồ sơ rủi ro với 28 mối nguy; 6 mối nguy cần biện pháp thiết kế/quá trình.
- Tháng 3–6: validation tiệt trùng với đơn vị dịch vụ, validation máy hàn túi; kiểm định phòng sạch.
- Tháng 5: thỏa thuận chất lượng với đơn vị tiệt trùng, gồm điều khoản thông báo thay đổi chu trình.
- Tháng 7–9: vận hành 9 lô đầu, diễn tập truy xuất 1 lần (mất 2 giờ).
- Tháng 10: đánh giá nội bộ phát hiện 8 điểm, nặng nhất là chưa đánh giá hiệu lực đào tạo.
- Tháng 12: đạt chứng nhận.
Checklist đánh giá nội bộ ISO 13485 (rút gọn)
| # | Câu hỏi kiểm tra | Điều khoản |
|---|---|---|
| 1 | Vai trò theo luật và yêu cầu pháp luật đã được xác định? | 4.1.1 |
| 2 | Quá trình thuê ngoài có được kiểm soát tương xứng rủi ro? | 4.1.5 |
| 3 | Phần mềm dùng trong QMS có hồ sơ xác nhận? | 4.1.6 |
| 4 | Mỗi loại/họ thiết bị có tệp dữ liệu về trang thiết bị y tế (medical device file)? | 4.2.3 |
| 5 | Thời gian lưu hồ sơ ≥ tuổi thọ thiết bị, theo yêu cầu chế định và không dưới 2 năm từ khi đưa thiết bị ra? | 4.2.5 |
| 6 | Xem xét của lãnh đạo có đủ đầu vào (phản hồi, khiếu nại, báo cáo cơ quan quản lý, đánh giá, CAPA, yêu cầu chế định mới…)? | 5.6.2 |
| 7 | Hiệu lực đào tạo có được đánh giá? | 6.2 |
| 8 | Có kiểm soát nhiễm bẩn và môi trường làm việc? | 6.4 |
| 9 | Hồ sơ quản lý rủi ro có cập nhật thông tin sau sản xuất? | 7.1 |
| 10 | Thay đổi thiết kế có đánh giá ảnh hưởng rủi ro và pháp luật? | 7.3.9 |
| 11 | Nhà cung cấp có thỏa thuận thông báo thay đổi? | 7.4 |
| 12 | Quá trình đặc biệt, tiệt trùng có validation còn hiệu lực? | 7.5.6–7.5.7 |
| 13 | Truy xuất được hai chiều trong thời gian hợp lý? | 7.5.9 |
| 14 | Khiếu nại có quyết định báo cáo cơ quan quản lý? | 8.2.2–8.2.3 |
| 15 | Hồ sơ có danh tính người cho phép thông qua sản phẩm (thiết bị cấy ghép: cả người kiểm tra/thử nghiệm)? | 8.2.6 |
| 16 | CAPA có kiểm tra hiệu lực và không gây ảnh hưởng bất lợi? | 8.5.2–8.5.3 |
Mẹo áp dụng
- Khởi động validation và quản lý rủi ro song song với viết tài liệu – đừng đợi xong sổ tay.
- Dùng 8D hoặc phân tích nguyên nhân gốc cho CAPA; ghi rõ cách kiểm tra hiệu lực.
- Đào tạo nhân viên tuyến đầu về “khi nào một khiếu nại có thể là sự cố bất lợi”.
Lỗi hay gặp
- Thuê tư vấn viết trọn bộ tài liệu mẫu, không khớp quá trình thực tế.
- Validation chỉ có báo cáo của đơn vị dịch vụ, tổ chức không xem xét và phê duyệt.
- Đánh giá nội bộ chỉ kiểm tra tài liệu, không đi hiện trường phòng sạch.
- Chưa vận hành đủ lâu đã mời đánh giá chứng nhận.
Câu hỏi thường gặp
Bao lâu thì đạt chứng nhận? Thường 9–15 tháng; phụ thuộc lớn vào thời gian validation và độ phức tạp sản phẩm.
Doanh nghiệp nhỏ có làm được? Được; tiêu chuẩn cho phép áp dụng tương xứng quy mô, miễn đảm bảo an toàn và tuân thủ pháp luật.
Bước tiếp theo
- Nền tảng: ISO 13485 là gì
- Rủi ro: Quản lý rủi ro ISO 14971
- Hồ sơ: Hồ sơ thiết bị y tế