Industrial Knowledge
Hồ sơ thiết bị y tế theo ISO 13485 là gì? Thiết kế, hồ sơ kỹ thuật, truy xuất | Ví dụ
Nội dung bài viết 9 mục
Khi cơ quan quản lý hoặc khách hàng hỏi “chứng minh thiết bị này an toàn và hoạt động đúng như công bố”, câu trả lời không nằm ở lời nói mà ở hồ sơ. ISO 13485:2016 có ba lớp hồ sơ dễ nhầm lẫn: hồ sơ thiết bị y tế, hồ sơ thiết kế và phát triển, và hồ sơ sản xuất từng lô. Bài này giải thích từng lớp và cách nối chúng lại để truy xuất.
Tóm tắt nhanh
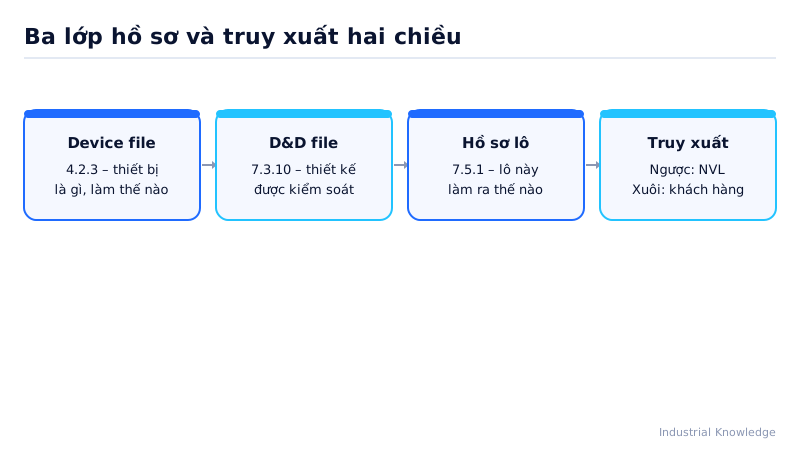
- ISO 13485:2016 có ba lớp hồ sơ: tệp thiết bị y tế (4.2.3), tệp thiết kế và phát triển (7.3.10), hồ sơ lô (7.5.1).
- Tệp thiết bị gồm mô tả, mục đích sử dụng, nhãn và IFU, quy cách và quy trình sản xuất.
- Hồ sơ lô ghi số lượng sản xuất, xuất xưởng, nguyên liệu, kết quả kiểm tra và người thông qua sản phẩm.
- Hồ sơ lô phải truy xuất được và được kiểm tra xác nhận, phê duyệt.
Ba lớp hồ sơ
| Hồ sơ | Điều khoản | Trả lời câu hỏi | Nội dung điển hình |
|---|---|---|---|
| Tệp dữ liệu về trang thiết bị y tế (medical device file) | 4.2.3 | “Thiết bị này là gì, làm ra và dùng thế nào?” | Mô tả, mục đích sử dụng, nhãn và hướng dẫn sử dụng (IFU), quy cách sản phẩm, quy định kỹ thuật/quy trình sản xuất – bao gói – bảo quản – xếp dỡ – phân phối, thủ tục theo dõi và đo lường, yêu cầu lắp đặt và thủ tục cung cấp dịch vụ (khi thích hợp) |
| Tệp dữ liệu thiết kế và phát triển (D&D file) | 7.3.10 | “Thiết kế đã được kiểm soát ra sao?” | Kế hoạch, đầu vào, đầu ra, xem xét, kiểm tra xác nhận, xác nhận giá trị sử dụng, chuyển giao, thay đổi |
| Hồ sơ lô/sản phẩm (batch record) | 7.5.1 | “Lô này được làm ra như thế nào?” | Số lượng sản xuất, số lượng xuất xưởng, nguyên liệu, thiết bị, người thực hiện, kết quả kiểm tra, người cho phép thông qua sản phẩm (8.2.6) |
Tiêu chuẩn yêu cầu hồ sơ lô có khả năng truy xuất và được kiểm tra xác nhận, phê duyệt.
Thiết kế và phát triển (7.3) – các giai đoạn
| Giai đoạn | Việc chính | Bằng chứng |
|---|---|---|
| Hoạch định (7.3.2) | Giai đoạn, xem xét, kiểm tra xác nhận – xác nhận giá trị sử dụng – chuyển giao theo giai đoạn, trách nhiệm, phương pháp truy xuất đầu ra – đầu vào, nguồn lực và năng lực | Kế hoạch thiết kế |
| Đầu vào (7.3.3) | Chức năng, hiệu năng, khả năng sử dụng, an toàn, yêu cầu pháp luật, kết quả quản lý rủi ro | Bảng yêu cầu thiết kế |
| Đầu ra (7.3.4) | Bản vẽ, quy cách, BOM, tiêu chí chấp nhận | Bộ tài liệu đầu ra |
| Xem xét (7.3.5) | Họp liên chức năng theo giai đoạn | Biên bản xem xét |
| Kiểm tra xác nhận (7.3.6) | Đầu ra đáp ứng đầu vào – thử nghiệm, tính toán; kế hoạch có phương pháp, tiêu chí chấp nhận, lý giải cỡ mẫu; thiết bị kết nối với thiết bị khác thì kiểm tra cả khi kết nối | Kế hoạch & báo cáo kiểm tra xác nhận |
| Xác nhận giá trị sử dụng (7.3.7) | Thiết bị đáp ứng nhu cầu sử dụng dự định, trên sản phẩm đại diện (lưu lý do chọn); phải gồm đánh giá lâm sàng hoặc đánh giá công dụng theo yêu cầu chế định; hoàn tất trước khi giao sản phẩm cho khách hàng; kế hoạch nêu phương pháp, tiêu chí chấp nhận, kỹ thuật thống kê và lý giải cỡ mẫu | Kế hoạch & báo cáo xác nhận giá trị sử dụng, đánh giá lâm sàng/công dụng |
| Chuyển giao (7.3.8) | Thủ tục văn bản; đầu ra được kiểm tra xác nhận là phù hợp cho sản xuất trước khi thành quy định kỹ thuật cuối cùng | Báo cáo chạy thử, năng lực sản xuất |
| Thay đổi (7.3.9) | Thủ tục văn bản; đánh giá ý nghĩa thay đổi với chức năng, công dụng, khả năng sử dụng, an toàn, yêu cầu chế định; tác động lên sản phẩm đang sản xuất/đã giao và đầu vào – đầu ra quản lý rủi ro; được xem xét, kiểm tra xác nhận, xác nhận giá trị sử dụng (khi thích hợp), phê duyệt trước khi thực hiện | Phiếu thay đổi thiết kế |
Khác biệt giữa kiểm tra xác nhận và xác nhận giá trị sử dụng được giải thích trong bài verification vs validation.
Truy xuất nguồn gốc (7.5.8–7.5.9)
- Nhận biết: sản phẩm và trạng thái kiểm tra được nhận biết suốt quá trình; sản phẩm trả về được tách riêng.
- Truy xuất: tổ chức lập văn bản phạm vi truy xuất theo luật áp dụng.
- Thiết bị cấy ghép: hồ sơ truy xuất gồm cả linh kiện, vật liệu và điều kiện môi trường có thể gây mất an toàn; nhà phân phối phải lưu hồ sơ phân phối.
- Nếu pháp luật yêu cầu, tổ chức lập hệ thống gán mã định danh thiết bị duy nhất (UDI).
Truy xuất phải chạy hai chiều: từ lô thành phẩm ngược về lô nguyên liệu (khi điều tra khiếu nại) và từ lô nguyên liệu xuôi tới khách hàng (khi cần thu hồi).
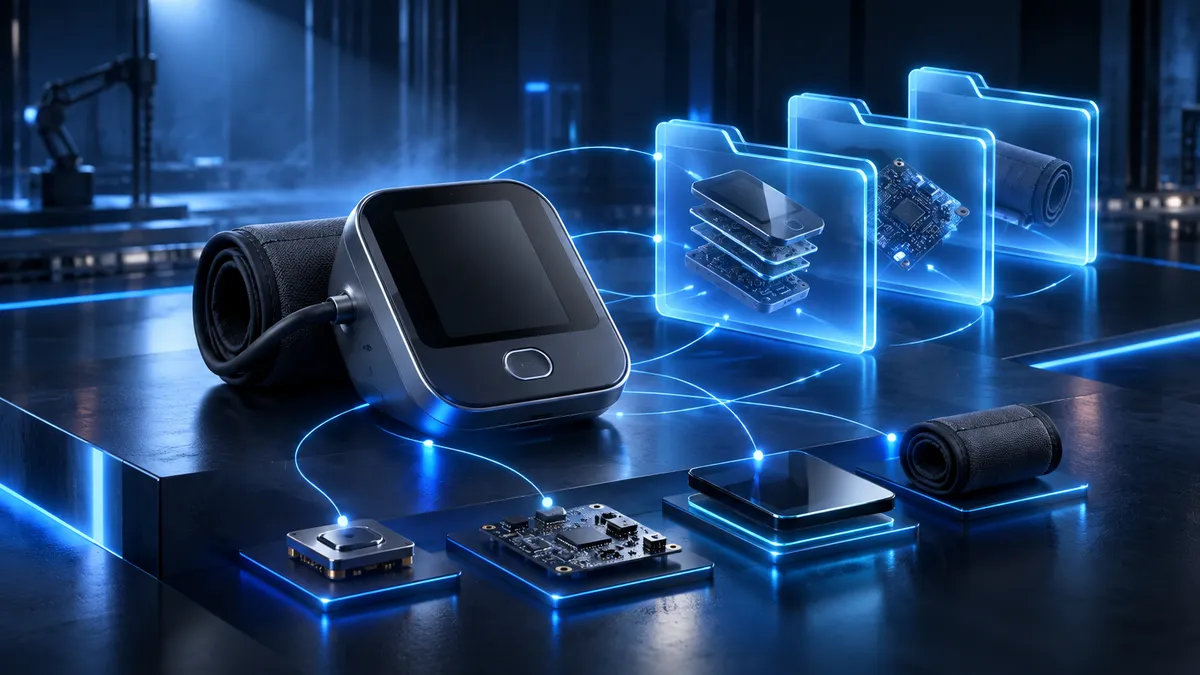
Ví dụ: máy đo huyết áp điện tử ở Đà Nẵng
Doanh nghiệp lắp ráp (minh hoạ) xây dựng hồ sơ cho dòng máy đo bắp tay:
- Medical device file: mô tả sản phẩm, mục đích sử dụng tại nhà, IFU song ngữ, bản vẽ, quy trình lắp ráp – hiệu chuẩn áp suất, quy cách đóng gói, hướng dẫn bảo hành.
- D&D file: 46 yêu cầu đầu vào (độ chính xác áp suất, an toàn điện, tương thích điện từ, phần mềm đo); 4 lần xem xét thiết kế; validation lâm sàng trên nhóm người dùng; chuyển giao sau 3 lô chạy thử.
- Batch record: mỗi lô 2.000 máy ghi số serial, lô cảm biến áp suất, lô bo mạch, kết quả hiệu chuẩn 100% máy, người phê duyệt xuất xưởng.
Khi có khiếu nại “đo sai lệch +8 mmHg”, số serial dẫn tới lô cảm biến L-0614. Truy xuất xuôi cho thấy 1.320 máy cùng lô cảm biến đã giao cho 14 nhà phân phối. Kiểm tra mẫu xác nhận lỗi trôi cảm biến; doanh nghiệp ra thông báo khuyến cáo và đổi máy trong 10 ngày. Thời gian truy xuất toàn bộ: 3 giờ (minh hoạ), nhờ mã serial liên kết hồ sơ lô trong ERP.
Khi nào cần chú ý nhất?
- Thiết kế sản phẩm mới hoặc thay đổi thiết kế, nhà cung cấp linh kiện chính.
- Chuẩn bị hồ sơ đăng ký lưu hành.
- Điều tra khiếu nại, sự cố bất lợi, quyết định thu hồi.
Mẹo áp dụng
- Lập ma trận truy xuất yêu cầu (đầu vào → đầu ra → bằng chứng kiểm tra xác nhận) trong Excel; mỗi yêu cầu có mã riêng.
- Medical device file có thể là “tài liệu chỉ mục” trỏ tới các tài liệu khác, không cần sao chép.
- Diễn tập truy xuất (mock recall) 1–2 lần/năm, đo thời gian.
- Hồ sơ điện tử phải được bảo vệ, có sao lưu và phần mềm đã được xác nhận.
Lỗi hay gặp
- Lẫn lộn medical device file với D&D file.
- Đầu vào thiết kế không có yêu cầu pháp luật và kết quả quản lý rủi ro.
- Validation làm trên mẫu thử thủ công, không phải sản phẩm đại diện sản xuất.
- Hồ sơ lô thiếu số lượng xuất xưởng hoặc người phê duyệt.
- Không ghi lô linh kiện cho thiết bị cấy ghép.
Câu hỏi thường gặp
Nhà phân phối có cần medical device file? Nhà phân phối thường không phải lập hồ sơ thiết kế, nhưng phải có thông tin sản phẩm, nhãn, điều kiện bảo quản và hồ sơ phân phối phục vụ truy xuất theo vai trò.
Lưu hồ sơ bao lâu? Tối thiểu bằng tuổi thọ thiết bị do tổ chức xác định và không ít hơn thời gian theo luật áp dụng.
Bước tiếp theo
- Rủi ro trong thiết kế: Quản lý rủi ro ISO 14971
- So sánh hệ thống: ISO 13485 vs ISO 9001
- Lộ trình: Triển khai ISO 13485 từng bước